Mudança de método farmacopeico: quando é necessário revisar especificações, procedimentos e validações?
Polaris Análises · 10 de agosto de 2026
Introdução
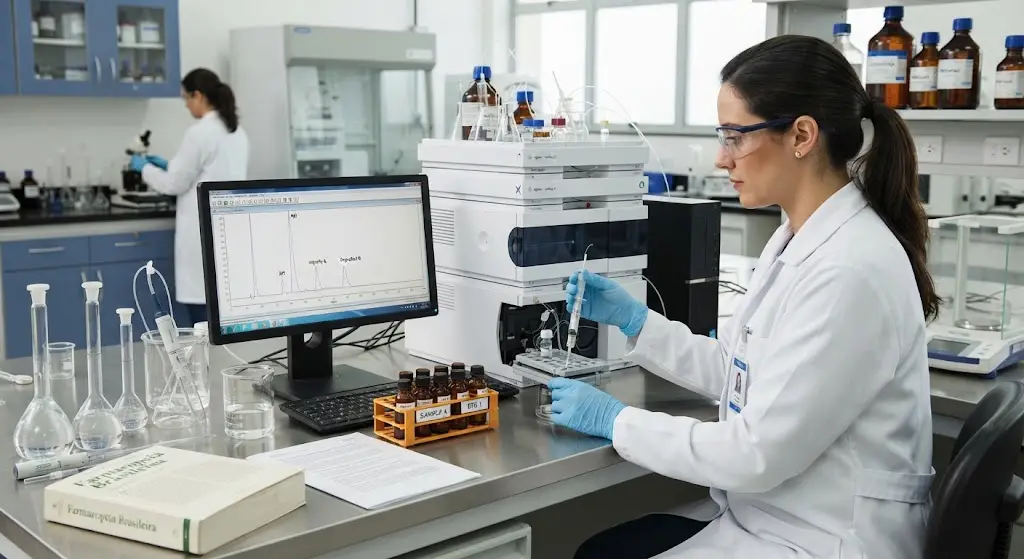
No universo da garantia da qualidade e do controle analítico na indústria farmacêutica, a atualização de compêndios oficiais é um processo contínuo. Farmacopeias globais e locais — como a Farmacopeia Brasileira, a United States Pharmacopeia (USP) e a Farmacopeia Europeia (Ph. Eur.) — passam por revisões periódicas para incorporar avanços tecnológicos, aumentar a confiabilidade dos ensaios e alinhar-se aos padrões internacionais de segurança. No entanto, para o controle de qualidade e a gestão regulatória de uma indústria, a publicação de uma nova versão ou de um novo método farmacopeico não representa apenas uma formalidade documental. Ela inaugura um desafio operacional complexo: identificar quando e como essa transição exige a revisão profunda de especificações analíticas, procedimentos operacionais padrão (POPs) e estudos de validação.
A complexidade reside no fato de que um método analítico farmacopeico nunca atua de forma isolada. Ele está profundamente conectado ao dossiê de registro do medicamento, aos acordos de qualidade com fornecedores, aos limites de liberação de matérias-primas e produtos acabados, e ao histórico de estabilidade do produto. Quando um método oficial muda — seja pela migração de uma técnica clássica de titulação para uma cromatografia líquida de alta eficiência (HPLC), seja pela substituição de um detector ou pela alteração de condições cromatográficas —, a resposta do sistema analítico pode se deslocar. Ignorar esse deslocamento ou conduzir a transição sem o devido rigor técnico pode transformar uma melhoria regulatória em um sério desvio de qualidade, gerando resultados Fora das Especificações (FOS) fictícios, reprovações indevidas de lotes ou, em cenários mais críticos, a liberação de produtos que não atendem aos novos critérios de pureza e segurança.
Este artigo é direcionado a gestores de qualidade, responsáveis técnicos, analistas e profissionais da indústria farmacêutica que enfrentam o desafio de gerenciar mudanças compendiais sem comprometer a conformidade regulatória. Ao longo dos próximos tópicos, serão abordados os marcos regulatórios que governam a gestão de mudanças, os fundamentos técnicos que tornam uma alteração crítica para o perfil do produto, os impactos práticos na rotina laboratorial e os critérios metodológicos para conduzir revalidações seguras e eficientes, culminando na definição de estratégias analíticas robustas para assegurar a integridade do ciclo de vida do medicamento.
Contexto Regulatório e Fundamentos da Gestão de Mudanças
A evolução dos métodos farmacopeicos reflete o próprio amadurecimento da ciência analítica e da regulamentação sanitária global. Historicamente, os compêndios oficiais funcionavam como coletâneas estáticas de receitas analíticas. Com a globalização das cadeias de suprimentos e a necessidade de harmonização internacional — capitaneada por iniciativas como o International Council for Harmonisation (ICH) —, as farmacopeias transformaram-se em documentos dinâmicos, voltados para a gestão de riscos e para a garantia da qualidade baseada em ciência. Guias como o ICH Q2 (sobre validação de procedimentos analíticos), o ICH Q3 (sobre impurezas) e o ICH Q12 (sobre gestão do ciclo de vida do produto) estabeleceram o arcabouço conceitual que hoje define como a indústria deve lidar com a modernização de métodos.
Do ponto de vista regulatório, a adoção de um método oficial atualizado não é opcional a médio prazo, mas o seu impacto prático exige uma avaliação minuciosa de equivalência. Quando uma farmacopeia revisa um método, ela pressupõe que a nova técnica é superior, mais sensível ou mais específica. Contudo, o produto comercializado foi desenvolvido, validado e registrado utilizando o método anterior. Essa dualidade cria uma zona de transição regulatória e técnica.
Um resultado analítico alterado decorrente de uma mudança de método não indica, necessariamente, uma falha na qualidade do lote testado. Na maioria das vezes, o desvio reflete o maior poder de resolução da nova técnica — que passou a enxergar impurezas, degradações ou interferências antes invisíveis pelo método obsoleto. As causas mais comuns para discrepâncias durante a transição compendial incluem:
Quer fazer essa análise?
Monte seu orçamento para “Mudança de método farmacopeico: quando é necessário revisar especificações, procedimentos e validações?” e veja o preço na hora.
- Aumento da sensibilidade do detector: Métodos modernos conseguem quantificar subprodutos em níveis de traço que passavam despercebidos em metodologias analíticas mais antigas.
- Alteração na seletividade da fase estacionária: Modificações em colunas cromatográficas recomendadas podem separar coeluições que antes mascaravam picos de degradação.
- Diferenças no preparo da amostra: Etapas adicionais de extração, digestão ou solubilização exigidas pelo novo método podem alterar a recuperação do analito.
- Critérios de aceitação implícitos: Parâmetros estatísticos de repetibilidade e precisão intermediária podem diferir drasticamente entre métodos volumétricos e instrumentais.
A ausência de uma avaliação de impacto estruturada antes da implementação rotineira do novo método expõe a empresa a riscos regulatórios severos, incluindo divergências em auditorias sanitárias, questionamentos por parte de agências reguladoras sobre a comparabilidade de lotes históricos e a necessidade de recolhimento de produtos cujos perfis de liberação foram alterados por artefatos metodológicos.
Importância Prática, Riscos e Critérios de Revisão
A decisão de revisar especificações e procedimentos analíticos em resposta a uma mudança farmacopeica exige uma análise de risco multifacetada. Na indústria farmacêutica, a especificação de um insumo ou produto acabado é um compromisso legal assumido perante a autoridade sanitária. Portanto, alterar um método analítico sem avaliar se os limites de especificação vigentes continuam adequados é uma prática de alto risco.
Impactos nas Diferentes Etapas do Ciclo de Vida
O reflexo de uma mudança metodológica é sentido de maneira distinta dependendo do estágio em que o produto se encontra:
- Matérias-Primas e Excipientes: Fornecedores globais atualizam seus laudos com base nas novas edições das farmacopeias. Se o laboratório de controle de qualidade (CQ) do recebedor não alinhar seu procedimento interno, divergências entre o laudo do fornecedor e a contraprova interna serão inevitáveis, gerando gargalos operacionais e retenção injustificada de insumos.
- Produtos em Desenvolvimento ou Estabilidade: Estudos de estabilidade de longa data podem apresentar tendências inesperadas de degradação se o método analítico for alterado no meio do cronograma. A nova metodologia pode separar produtos de degradação que antes vinham coeluidos com o princípio ativo, simulando uma queda abrupta no teor que, na verdade, é apenas um artefato de resolução.
- Produtos Comerciais Consolidados: Para medicamentos maduros, a introdução de um método mais rigoroso pode evidentar que lotes fabricados dentro do processo habitual apresentam perfis de impurezas ligeiramente diferentes sob a ótica da nova tecnologia, exigindo investigações complexas para diferenciar variações de processo de limitações analíticas.
Investigação de Resultados Alterados e Análises Complementares
Quando um método atualizado gera um resultado fora de tendência ou fora de especificação, a investigação não deve se restringir a repetir o ensaio. É fundamental empregar uma abordagem integrada de investigação laboratorial, que frequentemente inclui:
- Ensaios de pureza cruzados: Comparação direta do lote problemático analisado simultaneamente pelo método antigo (quando validamente retido para fins comparativos de investigação) e pelo método novo.
- Caracterização avançada de picos: Em caso de métodos cromatográficos com alteração no perfil de impurezas, o uso de técnicas complementares de identificação ajuda a determinar se o sinal detectado corresponde a um degradante real, a um excipiente interferente ou a um contaminante de processo.
- Avaliação de recuperação (Spike test): Adição de quantidades conhecidas do padrão de referência à amostra sob a vigência do novo método para descartar problemas de matriz ou perda de analito durante o preparo.
A interpretação conjunta desses dados permite ao responsável técnico decidir se o problema reside na qualidade do lote, na inadequação da especificação vigente frente à nova tecnologia, ou na necessidade de ajustes finos nas condições operacionais do procedimento analítico.
Metodologias de Análise e Critérios de Revalidação
Quando a revisão de um método farmacopeico torna-se obrigatória, a equipe analítica deve estabelecer um plano estruturado para demonstrar que a metodologia é adequada ao uso pretendido no ambiente laboratorial específico. Embora as diretrizes compendiais forneçam a estrutura básica do método, a transferência para a rotina da empresa exige etapas formais de verificação ou revalidação, fundamentadas em normas e guias reconhecidos, como os padrões da ISO/IEC 17025 para competência laboratorial e as diretrizes do ICH Q2 para validação de procedimentos analíticos.
O Princípio da Verificação versus Revalidação
Precisa dessa análise na sua empresa?
Monte seu orçamento para “Mudança de método farmacopeico: quando é necessário revisar especificações, procedimentos e validações?” e veja o preço na hora.
Uma dúvida frequente na rotina regulatória é se todo método farmacopeico atualizado precisa passar por uma revalidação completa. A resposta depende do escopo da alteração:
- Métodos Compendiais Oficiais: Quando a farmacopeia adota um método padrão, pressupõe-se que ele já foi validado de forma colaborativa. No entanto, o laboratório deve realizar estudos de verificação (ou validação parcial) para provar que a equipe, os equipamentos e as instalações locais são capazes de reproduzir o desempenho descrito no compêndio.
- Parâmetros Críticos de Desempenho: Na verificação de métodos farmacopeicos atualizados, os seguintes atributos devem ser avaliados prioritariamente:
- Seletividade: Capacidade do método de discriminar o analito principal na presença de excipientes, degradações e impurezas.
- Precisão (Repetibilidade e Precisão Intermediária): Confirmação de que o novo procedimento apresenta dispersão de resultados aceitável sob as condições operacionais do laboratório.
- Linearidade e Faixa: Garantia de que a resposta do sistema permanece proporcional à concentração do analito na faixa esperada para o produto.
- Limite de Quantificação e Detecção: Crítico para métodos que passaram a monitorar impurezas em níveis mais restritos.
Quando Ampliar o Escopo Investigativo ou Repetir Análises?
A repetição de análises ou a ampliação do escopo analítico deve ser pautada por critérios estatísticos e de gestão de risco. Repetir um ensaio sem causa raiz identificada viola as boas práticas de laboratório (BPL). A decisão de estender a investigação para outros parâmetros analíticos é recomendada quando:
- A variação no parâmetro principal afeta a integridade física ou química do produto: Por exemplo, se a mudança metodológica afeta a quantificação de um conservante, parâmetros microbiológicos ou físico-químicos correlatos devem ser monitorados para garantir que a eficácia global do produto não foi comprometida.
- Há indícios de instabilidade na matriz: Mudanças drásticas nas condições de preparo da amostra exigem ensaios de estabilidade de solução e tempo de prateleira dos reagentes preparados, assegurando que o analito não se degrade durante o próprio procedimento analítico.
Conclusão
A gestão da mudança de métodos farmacopeicos é um processo crítico que vai muito além de uma simples alteração documental nos arquivos da garantia da qualidade. Ela representa um ponto de convergência entre a inovação analítica, a conformidade regulatória e a segurança do paciente. Compreender o momento exato em que especificações, procedimentos operacionais e estratégias de validação precisam ser revisados evita desvios operacionais, reduz riscos regulatórios e blinda a organização contra falhas de interpretação de laudos.
Diante de atualizações compendiais ou de resultados analíticos divergentes decorrentes de transições metodológicas, a condução de uma investigação estruturada e o estabelecimento de parcerias com suporte analítico especializado são fundamentais para assegurar a robustez do controle de qualidade.
Para indústrias e empresas que buscam segurança regulatória e precisão na condução de estudos de equivalência, verificação e investigações de métodos farmacopeicos, contar com uma infraestrutura analítica qualificada e uma equipe técnica experiente é o diferencial estratégico para transformar desafios regulatórios em excelência operacional. Defina o escopo analítico ideal para a sua demanda e assegure a conformidade total dos seus processos junto ao nosso corpo técnico.
A Importância de Escolher a Polaris Análises
Com anos de experiência no mercado, a Polaris Análises possui um histórico comprovado de sucesso em análises laboratoriais.
Empresas do setor alimentício, indústrias farmacêuticas, laboratórios e outros segmentos confiam na Polaris Análises para garantir a segurança e qualidade da água utilizada em suas atividades.
Evitar riscos de contaminação é um compromisso com a saúde de seus clientes e com a longevidade do seu negócio. Investir em análises periódicas é um diferencial que fortalece sua reputação e evita prejuízos futuros.
Para saber mais sobre os serviços da Polaris Análises - Análises de Ar, Água, Alimentos, Swab e Efluentes ligue para (11) 91776-7012 (WhatsApp) ou clique aqui e solicite seu orçamento.
❓ FAQs – Perguntas Frequentes
- Toda alteração em um método farmacopeico exige a revisão imediata das especificações do produto? Nem sempre. A necessidade de revisão depende do impacto da nova técnica sobre os resultados analíticos; métodos mais sensíveis podem revelar perfis diferentes que exigem reavaliação dos limites para evitar reprovações indevidas.
- Qual é a principal causa de resultados Fora das Especificações (FOS) após uma mudança de método? Na maioria das vezes, o desvio não indica falha na qualidade do lote, mas sim o maior poder de resolução da nova técnica, que passa a detectar impurezas ou degradações antes invisíveis.
- O que deve ser feito ao implementar um método farmacopeico atualizado na rotina? O laboratório deve realizar estudos de verificação para demonstrar que a equipe, os equipamentos e as instalações locais conseguem reproduzir adequadamente o desempenho descrito no compêndio oficial.
- Quais atributos de desempenho devem ser avaliados prioritariamente na verificação do método? Devem ser avaliados principalmente a seletividade, a precisão (repetibilidade e precisão intermediária), a linearidade, a faixa e os limites de quantificação ou detecção.
- Quando é necessário estender a investigação analítica diante de um resultado divergente? A investigação deve ser ampliada quando há indícios de instabilidade na matriz, alterações drásticas nas condições de preparo ou impacto potencial em parâmetros correlatos, como a eficácia de conservantes.
- Como evitar problemas regulatórios e divergências com laudos de fornecedores durante a transição compendial? Alinhando preventivamente os procedimentos operacionais padrão (POPs) internos com as novas edições das farmacopeias e conduzindo análises cruzadas e testes de recuperação para validar a comparabilidade dos dados.
Gostou do conteúdo? Analise com a Polaris
Monte seu orçamento para “Mudança de método farmacopeico: quando é necessário revisar especificações, procedimentos e validações?” e veja o preço na hora.