Testes de Estabilidade Farmacêutica: Fundamentos Científicos, Marcos Regulatórios e Aplicações na Garantia da Qualidade
Polaris Análises · 08 de fevereiro de 2026
Introdução
A estabilidade de medicamentos constitui um dos pilares da qualidade farmacêutica e da proteção à saúde pública. Em um cenário global marcado pela complexidade das cadeias de suprimentos, pela ampliação do acesso a terapias inovadoras e pela crescente exigência regulatória, assegurar que um produto mantenha suas características físico-químicas, microbiológicas e terapêuticas ao longo do tempo é uma responsabilidade técnica e ética das indústrias e instituições científicas. Nesse contexto, os testes de estabilidade farmacêutica não são meros requisitos documentais, mas instrumentos científicos essenciais para garantir segurança, eficácia e conformidade regulatória.
A estabilidade pode ser compreendida como a capacidade de um medicamento manter, dentro de limites especificados, sua identidade, potência, pureza e desempenho durante o prazo de validade e sob condições específicas de armazenamento. Alterações decorrentes de fatores como temperatura, umidade, luz e interação com a embalagem podem comprometer tanto o princípio ativo quanto os excipientes, resultando em degradação química, alterações físicas ou perda de atividade biológica. Em medicamentos biológicos, por exemplo, pequenas variações ambientais podem afetar a conformação proteica e reduzir a eficácia terapêutica.
A determinação do prazo de validade — frequentemente estampado nas embalagens e bulas — é resultado de extensos estudos de estabilidade conduzidos segundo protocolos internacionais rigorosos. Esses estudos orientam decisões estratégicas, desde a escolha de materiais de acondicionamento até a definição de rotas logísticas. No Brasil, a Agência Nacional de Vigilância Sanitária (ANVISA) estabelece requisitos técnicos alinhados a padrões internacionais, como os guias do International Council for Harmonisation of Technical Requirements for Pharmaceuticals for Human Use (ICH), que harmonizam critérios entre Europa, Estados Unidos, Japão e outras jurisdições.
Este artigo examina, de forma aprofundada, os fundamentos científicos dos testes de estabilidade farmacêutica, sua evolução histórica, os marcos regulatórios, as aplicações práticas na indústria e as metodologias analíticas empregadas. Ao longo do texto, serão discutidas as bases teóricas da degradação de fármacos, as diretrizes técnicas vigentes, os impactos econômicos e sanitários associados à estabilidade inadequada, bem como os avanços tecnológicos que vêm redefinindo a forma como esses estudos são conduzidos. O objetivo é oferecer uma análise estruturada e abrangente, adequada ao contexto institucional de universidades, centros de pesquisa e organizações do setor farmacêutico.
Contexto Histórico e Fundamentos Teóricos
Evolução Histórica da Estabilidade Farmacêutica
A preocupação com a estabilidade de medicamentos remonta ao início da industrialização farmacêutica, no final do século XIX. Entretanto, foi apenas após episódios de contaminação e falhas terapêuticas, especialmente na primeira metade do século XX, que a regulação sistemática passou a exigir evidências científicas de qualidade e estabilidade. Nos Estados Unidos, a tragédia do elixir de sulfanilamida, em 1937, levou ao fortalecimento da autoridade regulatória da Food and Drug Administration (FDA) e à consolidação de normas mais rígidas para avaliação de medicamentos.
Com o avanço da química analítica e da farmacotécnica nas décadas de 1950 e 1960, tornou-se possível quantificar a degradação de princípios ativos e correlacioná-la com variáveis ambientais. A partir desse período, consolidaram-se estudos cinéticos baseados na equação de Arrhenius, permitindo prever a velocidade de reações de degradação em função da temperatura. Essa abordagem fundamenta até hoje os estudos acelerados de estabilidade.
A harmonização internacional ganhou força na década de 1990, com a criação do International Council for Harmonisation of Technical Requirements for Pharmaceuticals for Human Use (ICH). O guia ICH Q1A(R2), por exemplo, estabelece requisitos para estudos de estabilidade de novas substâncias e produtos farmacêuticos, definindo condições climáticas específicas conforme zonas geográficas. O Brasil, classificado na Zona IVb (quente e muito úmida), adota parâmetros mais rigorosos de temperatura e umidade em comparação com regiões de clima temperado.
Fundamentos Físico-Químicos da Degradação
A estabilidade de um medicamento depende de múltiplos fatores intrínsecos e extrínsecos. Entre os principais mecanismos de degradação química, destacam-se:
- Hidrólise: comum em fármacos contendo ésteres, amidas e lactonas, acelerada por umidade e variações de pH.
- Oxidação: frequentemente catalisada por luz, metais traço ou oxigênio dissolvido.
- Fotodegradação: induzida por radiação ultravioleta ou visível.
- Isomerização e racemização: relevantes em moléculas quirais.
Além dos processos químicos, alterações físicas como cristalização, polimorfismo e sedimentação podem comprometer a uniformidade de dose. Em sistemas semissólidos e emulsões, a instabilidade pode manifestar-se por separação de fases, coalescência ou mudança de viscosidade.
Quer fazer essa análise?
Monte seu orçamento para “Testes de Estabilidade Farmacêutica: Fundamentos Científicos, Marcos Regulatórios e Aplicações na Garantia da Qualidade” e veja o preço na hora.
No caso de produtos biotecnológicos — como anticorpos monoclonais e vacinas — a estabilidade envolve também aspectos estruturais complexos, como agregação proteica e desnaturação. Pequenas variações de temperatura podem alterar a conformação tridimensional, afetando a atividade biológica.
Influência da Embalagem e das Condições Ambientais
A embalagem primária desempenha papel determinante na estabilidade. Materiais como vidro, polímeros e alumínio apresentam diferentes níveis de permeabilidade ao vapor d’água e ao oxigênio. Interações entre o fármaco e o material de acondicionamento — como adsorção ou lixiviação de plastificantes — também devem ser avaliadas.
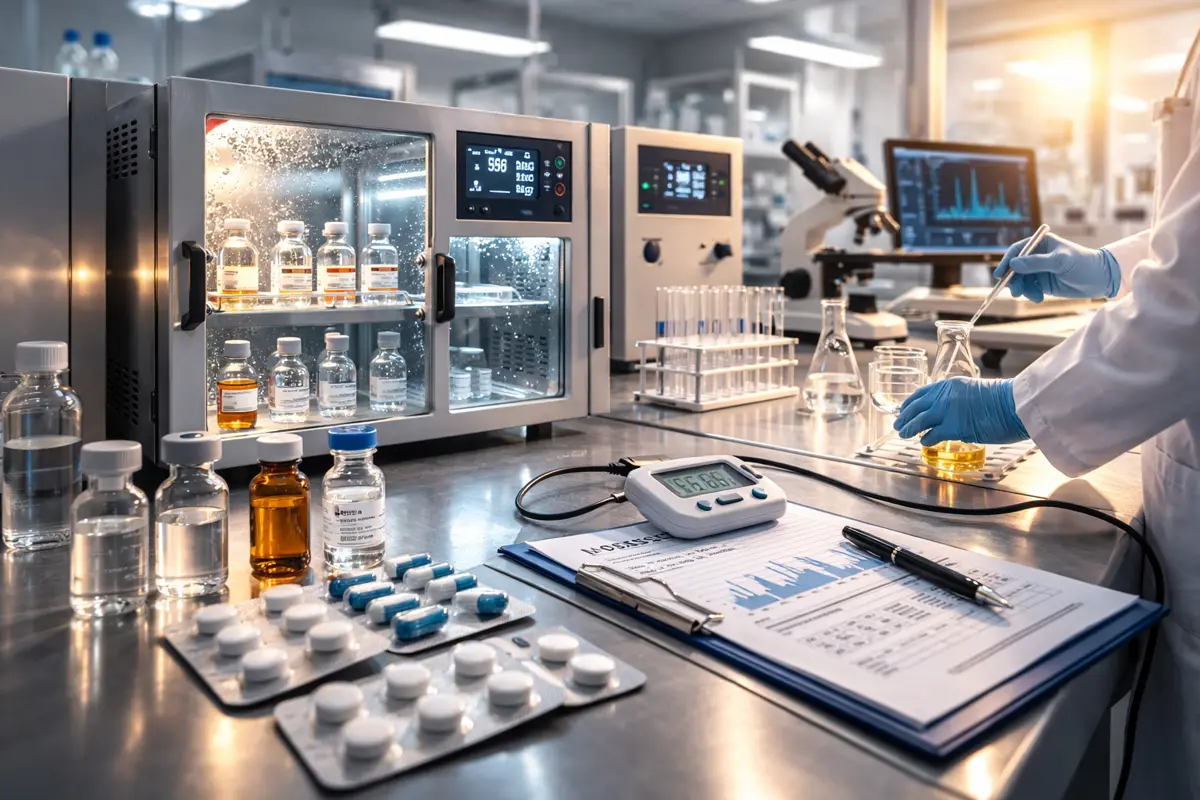
As condições ambientais padronizadas para estudos de estabilidade são definidas por guias internacionais. Para a Zona IVb, frequentemente adotam-se condições de longo prazo de 30°C ± 2°C e 75% ± 5% de umidade relativa. Estudos acelerados podem ser conduzidos a 40°C ± 2°C e 75% ± 5% de umidade relativa, com o objetivo de estimar o comportamento do produto em períodos mais curtos.
Estabilidade e Boas Práticas de Fabricação
Os testes de estabilidade estão intrinsecamente ligados às Boas Práticas de Fabricação (BPF), previstas em normas da Agência Nacional de Vigilância Sanitária e da Food and Drug Administration. O controle de variáveis críticas no processo produtivo — como granulometria, teor de umidade e compressão de comprimidos — influencia diretamente o perfil de estabilidade.
A integração entre desenvolvimento farmacotécnico, controle de qualidade e assuntos regulatórios tornou-se prática consolidada nas últimas décadas. Estudos de estabilidade não são mais conduzidos apenas ao final do desenvolvimento, mas incorporados desde as fases iniciais de formulação.
Importância Científica e Aplicações Práticas
Garantia da Segurança e Eficácia
A principal finalidade dos testes de estabilidade é assegurar que o medicamento mantenha sua eficácia terapêutica até o último dia de validade. A perda de potência pode resultar em subdosagem, favorecendo resistência antimicrobiana ou falhas terapêuticas. Em contrapartida, a formação de produtos de degradação potencialmente tóxicos pode representar risco direto ao paciente.
Estudos demonstram que determinadas classes de antibióticos apresentam redução significativa de potência quando armazenadas acima das condições recomendadas. Em ambientes tropicais, a ausência de controle térmico pode reduzir drasticamente o prazo de validade real.
Impactos Econômicos e Logísticos
A estabilidade também possui implicações econômicas relevantes. Produtos com maior robustez térmica facilitam a distribuição em regiões remotas, reduzindo custos com cadeia fria. Por outro lado, falhas em estudos de estabilidade podem levar a recolhimentos (recalls), com prejuízos financeiros e danos à reputação institucional.
Em 2022, relatórios internacionais apontaram que uma parcela significativa de recalls farmacêuticos esteve associada a problemas de estabilidade ou degradação inesperada. Tais eventos reforçam a necessidade de protocolos rigorosos e monitoramento contínuo.
Aplicações em Diferentes Segmentos
Embora tradicionalmente associados a medicamentos sintéticos, os testes de estabilidade são igualmente essenciais em:
- Produtos biológicos e vacinas.
- Cosméticos e dermocosméticos.
- Fitoterápicos.
- Produtos para saúde (dispositivos médicos combinados).
No caso de vacinas, por exemplo, a estabilidade influencia diretamente a imunogenicidade. Programas de imunização dependem de rigoroso controle de temperatura durante armazenamento e transporte.
Estudos de Caso Institucionais
Instituições de pesquisa frequentemente conduzem estudos de estabilidade em colaboração com a indústria. Universidades com infraestrutura laboratorial avançada realizam testes de degradação forçada, simulando condições extremas para identificar vias de degradação e validar métodos analíticos.
Em projetos de desenvolvimento de genéricos, a demonstração de equivalência terapêutica deve ser acompanhada por dados robustos de estabilidade, garantindo que o produto mantenha desempenho comparável ao medicamento de referência.
Metodologias de Análise
Precisa dessa análise na sua empresa?
Monte seu orçamento para “Testes de Estabilidade Farmacêutica: Fundamentos Científicos, Marcos Regulatórios e Aplicações na Garantia da Qualidade” e veja o preço na hora.
A condução de estudos de estabilidade exige metodologias analíticas validadas, capazes de detectar pequenas variações na composição do produto. Entre as principais técnicas utilizadas destacam-se:
Cromatografia Líquida de Alta Eficiência (HPLC)
A HPLC é amplamente empregada para quantificação do princípio ativo e identificação de produtos de degradação. Métodos indicativos de estabilidade devem ser capazes de separar o fármaco de seus subprodutos com alta resolução.
Espectrofotometria UV-Vis
Utilizada para análises quantitativas em formulações menos complexas, apresenta menor especificidade que técnicas cromatográficas, mas é útil em monitoramentos preliminares.
Cromatografia Gasosa (GC)
Indicada para compostos voláteis ou solventes residuais, frequentemente aplicada em conformidade com diretrizes do ICH Q3C.
Ensaios Microbiológicos
Fundamentais para formas farmacêuticas estéreis ou produtos suscetíveis à contaminação. Protocolos podem seguir referências da United States Pharmacopeia (USP).
Estudos de Degradação Forçada
Realizados sob condições extremas (luz intensa, calor elevado, pH extremo), visam identificar vias de degradação e validar métodos analíticos indicativos de estabilidade.
Limitações e Avanços Tecnológicos
Entre as limitações clássicas estão o tempo prolongado de estudos de longo prazo e a necessidade de infraestrutura controlada. Avanços recentes incluem modelagem preditiva baseada em inteligência artificial, sensores integrados em embalagens e monitoramento contínuo de condições ambientais.
Considerações Finais e Perspectivas Futuras
Os testes de estabilidade farmacêutica representam uma convergência entre ciência analítica, regulamentação sanitária e responsabilidade social. Mais do que um requisito regulatório, constituem um instrumento estratégico para assegurar qualidade, proteger pacientes e sustentar a credibilidade institucional.
A evolução regulatória, impulsionada por organismos como a Agência Nacional de Vigilância Sanitária e o International Council for Harmonisation of Technical Requirements for Pharmaceuticals for Human Use, consolidou padrões globais que favorecem a harmonização e a segurança internacional. Contudo, desafios persistem, especialmente no desenvolvimento de produtos biológicos complexos e na adaptação a mudanças climáticas que podem impactar cadeias logísticas.
Perspectivas futuras incluem maior integração de ferramentas digitais, análise de big data aplicada à predição de estabilidade e desenvolvimento de embalagens inteligentes. Instituições acadêmicas e centros de pesquisa desempenham papel central nesse avanço, promovendo inovação metodológica e formação de profissionais qualificados.
Em um ambiente regulatório cada vez mais exigente, a consolidação de programas robustos de estabilidade não apenas atende às normas vigentes, mas reafirma o compromisso ético com a saúde pública e a excelência científica.
A Importância de Escolher a Polaris Análises
Com anos de experiência no mercado, a Polaris Análises possui um histórico comprovado de sucesso em análises laboratoriais.
Empresas do setor alimentício, indústrias farmacêuticas, laboratórios e outros segmentos confiam na Polaris Análises para garantir a segurança e qualidade da água utilizada em suas atividades.
Evitar riscos de contaminação é um compromisso com a saúde de seus clientes e com a longevidade do seu negócio. Investir em análises periódicas é um diferencial que fortalece sua reputação e evita prejuízos futuros.
Para saber mais sobre os serviços da Polaris Análises - Análises de Ar, Água, Alimentos, Swab e Efluentes ligue para (11) 91776-7012 (WhatsApp) ou clique aqui e solicite seu orçamento.
❓ FAQs – Perguntas Frequentes
1. O que são testes de estabilidade farmacêutica?
São estudos realizados para avaliar por quanto tempo um medicamento mantém, dentro de especificações estabelecidas, sua identidade, potência, pureza e desempenho, quando armazenado sob condições definidas de temperatura, umidade e luz. Esses testes fundamentam a determinação do prazo de validade e das condições de armazenamento indicadas em bula e embalagem.
2. Por que os testes de estabilidade são obrigatórios para o registro de medicamentos?
Porque demonstram, com base científica, que o produto permanece seguro e eficaz ao longo do tempo. Agências regulatórias como a Agência Nacional de Vigilância Sanitária (ANVISA) e organismos internacionais como o International Council for Harmonisation of Technical Requirements for Pharmaceuticals for Human Use (ICH) exigem dados de estabilidade como parte essencial do dossiê de registro.
3. Quais fatores podem comprometer a estabilidade de um medicamento?
Temperatura elevada, umidade, exposição à luz, oxigênio, variações de pH e interação com materiais de embalagem são fatores críticos. Além disso, características próprias da formulação, como sensibilidade do princípio ativo à hidrólise ou oxidação, também influenciam diretamente o comportamento do produto ao longo do tempo.
4. Qual a diferença entre estudo de estabilidade acelerado e de longo prazo?
O estudo de longo prazo é conduzido em condições ambientais que simulam o armazenamento real durante todo o prazo de validade proposto. Já o estudo acelerado utiliza condições mais severas (como temperaturas mais altas) para antecipar possíveis vias de degradação e estimar o comportamento do medicamento em menor tempo.
5. Como a estabilidade é avaliada tecnicamente em laboratório?
Por meio de métodos analíticos validados, como cromatografia líquida de alta eficiência (HPLC), espectrofotometria, cromatografia gasosa e ensaios microbiológicos, quando aplicável. Esses métodos permitem quantificar o princípio ativo, identificar produtos de degradação e verificar alterações físico-químicas relevantes.
6. O que pode acontecer se um medicamento não apresentar estabilidade adequada?
A perda de estabilidade pode resultar em redução da eficácia terapêutica, alteração das características físicas (cor, odor, consistência) ou formação de compostos indesejáveis. Em situações mais graves, pode levar a recolhimentos de lotes, impactos econômicos significativos e riscos à saúde pública.
Gostou do conteúdo? Analise com a Polaris
Monte seu orçamento para “Testes de Estabilidade Farmacêutica: Fundamentos Científicos, Marcos Regulatórios e Aplicações na Garantia da Qualidade” e veja o preço na hora.